Просмотр новости
Найдите то, что Вас интересует
 Спутники
 РН
 SpaceX
 Роскосмос
 NASA
СпутникиРНSpaceXРоскосмосNASA
В России «Элевидис» — один из самых дорогих препаратов в мире — доступен детям с миодистрофией Дюшенна за счёт фонда «Круг добра» с 2024 года. Это лекарство уже получили 338 детей. Однако часть семей не подпадает под критерии фонда — из-за возраста или уже начатой терапии другим препаратом — и поэтому они собирают сотни миллионов рублей на лечение за границей. Мамы Андрея, Степана, Димы и Егора рассказали RT, как живут их сыновья с неизлечимым заболеванием, которое каждый день разрушает мышцы. Читать далее
В России «Элевидис» — один из самых дорогих препаратов в мире — доступен детям с миодистрофией Дюшенна за счёт фонда «Круг добра» с 2024 года. Это лекарство уже получили 338 детей. Однако часть семей не подпадает под критерии фонда — из-за возраста или уже начатой терапии другим препаратом — и поэтому они собирают сотни миллионов рублей на лечение за границей. Мамы Андрея, Степана, Димы и Егора рассказали RT, как живут их сыновья с неизлечимым заболеванием, которое каждый день разрушает мышцы.
«У Андрея в детстве не было сильных отклонений, но он всё делал по нижней границе нормы. Например, ребёнок должен сесть до восьми месяцев, а наш только в восемь сел. Всегда и везде шёл по краю. В три года он попал в больницу с кишечной инфекцией. Анализы оказались плохими. Мы сначала решили, что печень страдает из-за этой инфекции. Лечили её, ходили к гастроэнтерологу, проверяли на гепатиты, ВИЧ, даже МРТ сделали. В итоге специалист предположил, что это миодистрофия Дюшенна. Эмоции у меня были… В этот момент мир стал чёрно-белым. Хотелось просто умереть», — вспоминает мама 13-летнего мальчика Марина Готовцева из Костромы.
Мышечная дистрофия Дюшенна (МДД) — тяжёлое неизлечимое наследственное заболевание. Оно возникает из-за мутаций в гене, кодирующем синтез белка дистрофина. Дефицит белка приводит к разрушению мышечной ткани, замене её на рубцовую или жировую. Мышцы без лечения слабеют, у ребёнка сначала страдает способность самостоятельно ходить, а впоследствии нарушаются сердечная и дыхательная функции.
В России существует несколько препаратов, которые применяются для терапии детей с МДД. Один из них, «Касимерсен», приобретается на средства региональных бюджетов, и ещё пять («Аталурен», «Этеплирсен», «Вилтоларсен», «Голодирсен» и «Элевидис») доступны пациентам бесплатно за счёт созданного президентом РФ Фонда поддержки детей с тяжёлыми и редкими заболеваниями «Круг добра».
«Элевидис» считается на данный момент наиболее передовым препаратом, но при этом он входит в пятёрку самых дорогих лекарств в мире. Он отличается принципом действия: с помощью аденоассоциированного вируса-«курьера» AAV доставляет в организм усечённую функциональную копию гена, вырабатывающего микродистрофин. Также, в отличие от других лекарств, препарат применяется однократно.
Как рассказали RT в «Круге добра», с 2021 года экспертный совет одобрил помощь для 910 детей с МДД. Из них для 349 детей одобрен препарат генозаместительной терапии однократного введения «Элевидис», 338 детей уже получили это лекарство, для остальных идут закупочные процедуры или в ближайшее время ожидается поставка.
«Таких денег у нас просто нет»В июне 2026 года экспертный совет фонда принял решение об очередном расширении категорий детей, которым «Круг добра» может предоставить «Элевидис». Эксперты тогда учли новые научные данные об эффективности лекарства по итогам наблюдения за различными возрастными группами детей, участвовавшими в клинических исследованиях. Также был учтён опыт применения лекарства в российской клинической практике. Сегодня в России детям с трёх лет до 9 лет и одного месяца (предельный возраст участников клинических исследований) по назначению врачей может быть предоставлен фондом для терапии МДД препарат «Элевидис».
Как уточнили в «Круге добра», после разных этапов расширения категорий детей с МДД фонд обеспечил препаратом «Элевидис» и девятерых мальчиков, которым на генную терапию ранее родители собирали частные средства, чтобы ввести препарат на коммерческих условиях за границей.
«Семья одного из мальчиков, Артура Титаренко, получив лекарство за счёт фонда, перевела собранные деньги в «Круг добра» на помощь другим детям. Кроме Артура Титаренко, из тех, на кого велись частные сборы, генную терапию МДД за счёт Фонда получили Вячеслав Пурышев, Степан Мулюкбаев, Вова Соловьёв, братья Александр и Тимофей Савченко, Фёдор Кудинов, Адис Ибраев, Максим Торопцев», — отметили в фонде.
Также по теме
 «Делаю всё, чтобы сын мог жить»: семьи мальчиков с миодистрофией Дюшенна пытаются остановить болезнь
Экспертный совет фонда «Круг добра» изменил критерии получения одного из самых дорогих препаратов в мире для лечения миодистрофии...
Там же подчёркивают, что Россия остаётся одной из первых и по-прежнему немногих стран, где «Элевидис» доступен и предоставляется настолько широко: «Среди детей с МДД, которые получили препарат в мире, пятая часть сделала это за счёт «Круга добра» в России. В целом у российских специалистов по нервно-мышечным заболеваниям накоплен уникальный и обширнейший опыт ведения пациентов с миодистрофией Дюшенна. После июньского расширения категорий большинство вновь выявленных детей с МДД получают за счёт средств Фонда именно «Элевидис». Новые заявки регионов в Фонд на помощь детям с МДД поступают в Фонд и одобряются экспертным советом практически еженедельно».
Летом 2026 года также было введено правило, согласно которому, если ребёнку подходит несколько препаратов, выбор может делаться в пользу лекарства с однократным введением. Раньше «Элевидис» назначали только если ни одно другое лекарство не подходило. При этом норма, по которой «Элевидис» не назначается, если ребёнок уже принимает другой препарат, сохранилась.
Марина Готовцева отмечает, что ранняя постановка страшного диагноза помогла своевременно принять ряд мер: «Если бы мы не узнали про МДД, то лет до шести бы думали, что у него какая-то мышечная слабость и пытались бы справиться с ней вредными для нас массажами».
«Андрюша спит в жёстких пластиковых сапожках. Это неудобно, жарко, но жизненно важно, чтобы ночью не стягивало мышцы. Также «золотой стандарт» при нашем заболевании — стероидная терапия. Если её начать вовремя, то это помогает в значительной степени сохранить состояние ребёнка. Но от гормонов есть свои побочные эффекты: у Андрея маленький рост, начинается катаракта. Получается, мы одно лечим, а другое калечим. От этого, к сожалению, никуда не деться. Лучше так, чем ребёнок перестанет ходить», — рассказывает мать Андрея.
Так как Андрей уже получает терапию от «Круга добра» (препарат «Аталурен»), и он старше возраста, при котором может рассчитывать на «Элевидис» в России, семья Готовцевых решила собрать средства на лечение в клинике ОАЭ. По словам мамы мальчика, врачи двух клиник пришли к выводу, что состояние Андрея позволяет ввести препарат. «Лекарство сработает, потому что сын ещё ходит, мышцы сохранены, — пересказывает разговор с врачами Марина Готовцева. — Но счёт нам выставили на 220 млн рублей, из которых собрано порядка 136 млн рублей. Мой муж зубной врач, я ухаживаю за тремя детьми. Таких денег у нас просто нет».
Андрей учится по обычной программе в школе, обожает двух своих младших сестрёнок, любит играть с кошками. Ещё мальчик играет на флейте: «Врачи рекомендовали нам развивать лёгкие, чтобы сохранить их объём, так что занятия музыкой начались из-за его болезни, а не желания. Но Андрею нравится», — объясняет его мама. Но каждый выход из дома даётся мальчику всё труднее, расстраивается она: «Раньше он сам поднимался по лестнице, а теперь еле-еле шагает, практически поднимает себя, держась руками за перила. Сбор вымотал сына и всю семью, но мы не сдадимся».
«Казалось, жизнь оборвалась»Десятилетний Степан Сафронов живёт в посёлке Локоть Брянской области. Его мама Валентина работает комплектовщицей на местном заводе, папа устроился завхозом в школу и разнорабочим на полставки.
Валентина рассказывает, что сын родился недоношенным и всегда отставал в физическом развитии: поздно пополз, пошёл в полтора года, но постоянно падал, был слабеньким: «Я возила его по врачам, говорили: «Обычный недоношенный ребёнок — восстановится». Делали ему массажи». В итоге мать решила отвезти мальчика в Санкт-Петербург и показать его врачам там. По её словам, анализы для госпитализации показали высокий уровень печёночных ферментов.
«В городской больнице решили, что желтуха, и полтора года мы её безуспешно пытались вылечить. Он сидел на диете, ему ставили капельницы, он дважды лежал в больнице, пока врачи не сказали: всех вылечили от желтухи, а вас до сих пор не можем, значит, дело не в ней. Тогда в голове и прозвенел первый звоночек», — вспоминает мать Степана.
В дополнение к общей слабости Стёпа стал хромать сразу после пробуждения. Сдал анализ на фермент креатинфосфокиназу (КФК), биохимический маркер миодистрофии Дюшенна. При норме до 200 единиц у Степана было 17 000 единиц.
«Невролог не придал значения такому показателю. Я сына в охапку и в Москву в РДКБ, там нас отправили к генетику — и вот в 2022 году поставили официальный диагноз. Помню тот страшный день поминутно, казалось, что жизнь оборвалась в один миг», — вспоминает Валентина Сафронова.
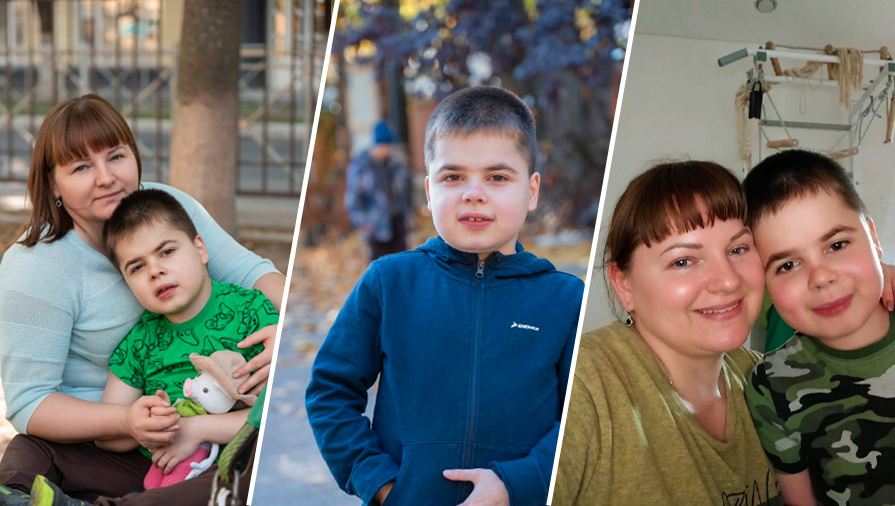
Когда «Элевидис» появился в России, мальчик не проходил по возрасту: препарат могли назначить детям до пяти лет включительно. Летом 2025 года планка поднялась до девяти лет и одного месяца. Степану в тот момент было девять лет и три месяца. Сафроновы слетали в Дубай, сдали анализ на антитела, противопоказаний к приёму «Элевидиса», по словам Валентины, нет. На данный момент семья собрала 12,6 млн рублей из 222,3 млн рублей.
Стёпа ходит в обычную школу, но обучается по индивидуальной программе. «В классе он один, но на переменках любит наблюдать за ребятами — бегать-то с ними он, к сожалению, не может». Мальчику интересна военная тема: ему нравится различная техника, он посещал с родителями музеи, посвящённые ВОВ. Также школьник любит играть со своей младшей сестрой и ухаживать за свиньями и курами, кормить их, когда он приезжает в гости к дедушке.
«Огромный шок»12-летнему Дмитрию Хрипченко из села Покровское Ростовской области диагноз поставили в феврале 2023 года. Но симптомы появились задолго до этого: Дима часто спотыкался и падал, ему тяжело давался подъём и спуск с лестницы, а со временем он перестал самостоятельно вставать с пола — сейчас может сделать это только с большим трудом и с опорой.
«Никто из местных врачей не мог поставить диагноз, — рассказывает его мама Елена. — Врач в Таганроге назначила анализ на МДД, но не уточнила, что проверять надо весь ген, а не только один его участок-экзон. Проверили только один выборочно, никаких поломок не обнаружили. При этом КФК был 12 000 — 14 000».
Семья Хрипченко продолжила поиск причины повышенных результатов анализов Димы. Позже они попали в Ростов, где врач назначила полное генетическое обследование. И только тогда выяснилось, что это всё же миодистрофия Дюшенна.
«Для нас это был огромный шок, — вспоминает Елена. — Особенно когда прочитаешь в интернете, что дети с этим заболеванием живут максимум до 20 лет. Так и есть, если не проводить терапию. Мы принимаем глюкокортикостероиды, они снимают воспаление в мышцах, несколько замедляют разрушение ткани. Препараты, кроме «Элевидиса», нам не подходят из-за того, что мутация в седьмом экзоне. Но по возрасту Дима не может рассчитывать на получение этого лекарства в России. Поэтому мы открыли сбор. Уже есть 138 млн рублей, а наша цель — 230 млн рублей».
До третьего класса Дима ходил в обычную школу, но он стал чаще падать, и его перевели на домашнее обучение, продолжает мама мальчика: «С одноклассниками он дружит, они ему всегда помогали, когда он падал, всем классом его поднимали. И сейчас не забывают, приходят в гости, общаются».
За последние несколько месяцев состояние мальчика заметно ухудшилось. Он похудел на 12 кг: с 50 до 38, сломал ногу, когда споткнулся на улице, провёл месяц в гипсе. «Очень тяжёлый период был, когда он не мог ходить, — вспоминает Елена Хрипченко. — На днях нам впервые нужно было сделать МРТ ног. Дима говорит: «Мама, тебе в серебряных серьгах и кольце нельзя, потому что там несколько тесла». Я даже не знала, что мощность МРТ-аппарата измеряется в теслах! А они с врачом стоят, беседуют про мощность аппарата. Я смотрю и думаю — откуда он это всё знает? И так почти с любыми темами. Он разносторонний, любознательный, позитивный мальчик, который любит собирать конструктор, рисовать пейзажи по номерам, играть на электрическом пианино вместе со своим старшим братом — будущим профессиональным баянистом. Дима молодец, не унывает, несмотря на боль».
«Это очень медленно»Егору из Гродно диагноз поставили в 2022 году, когда ему ещё не было шести лет. Симптомы начали проявляться, когда мальчик с опозданием начал ползать, сидеть, ходить. «Естественно, сразу пошли к неврологу, но нам поначалу сказали, что это пониженный тонус мышц», — вспоминает мама Егора Марина Ярмолович. Рекомендованная гимнастика и другие меры, по словам собеседницы RT, не помогали. Подозрения лишь усилили результаты анализов: КФК около 20 000, что в сотню раз выше нормы.
«Когда я увидела в направлении, что у Егора, предположительно, миодистрофия Дюшенна, то только тогда стала читать, что это такое. До тех пор я и понятия не имела, слышала только про спинальную мышечную атрофию. И честно не понимала, как на это реагировать», — вспоминает она.
В Белоруссии препарат «Элевидис» недоступен, а в России он полагается только гражданам РФ. Врачи в Дубае говорят, что Егору этот препарат подходит. Мама воспитывает сына одна, весь их доход — её зарплата продавщицы и пенсия ребёнка. Чтобы оплатить препарат, им нужно 240 млн рублей, из которых пока что удалось собрать 97 млн рублей: «Мы осилили 40% от необходимой суммы за полтора года, это очень медленно. Другие два сбора на «Элевидис», которые у нас были в Белоруссии, были полностью закрыты за десять месяцев».
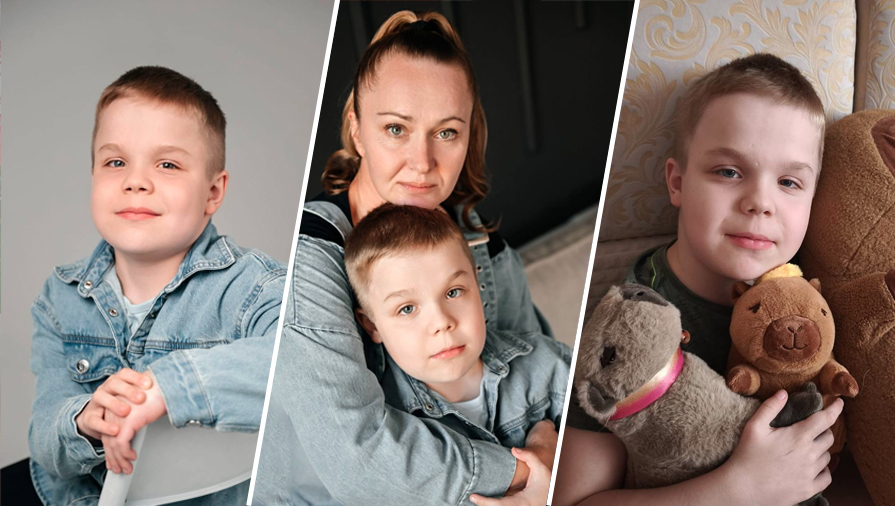
Сейчас десятилетний Егор ходит в третий класс обычной школы. Учительница рассказала его одноклассникам, что у мальчика серьёзное заболевание. По словам Марины Ярмолович, сверстники поддерживают её сына и помогают ему. «Егор хочет стать архитектором. Учительница даже жалуется, что он во время уроков может отвлечься, чтобы нарисовать план какого-нибудь здания, которое он только что придумал. Из конструктора собирает исключительно дома, вышки, мосты. Ещё ему нравятся капибары. Ему присылают множество таких игрушек те, кто участвует в сборе, их у нас уже целая семья! А мечтает он погладить живую капибару — у нас недалеко от Гродно есть ферма, где это можно сделать».
Если вы хотите помочь Андрею, Степану, Дмитрию, Егору узнать все детали можно по ссылкам:
Егор.
| # | Наименование новости | Тональность | Информативность | Дата публикации |
|---|---|---|---|---|
| 1 | «Делаю всё, чтобы сын мог жить»: семьи мальчиков с миодистрофией Дюшенна пытаются остановить болезнь | 5 | 7 | 01-07-2026 |
| 2 | Смертельная арифметика // В девять лет дети теряют надежду | 0 | 16.28 | 20-08-2026 |
| 3 | Иногда судьба ставит перед ребенком испытание, которое ему не пройти ... | 0 | 7.06 | 19-08-2026 |
| 4 | Иногда судьба ставит перед ребенком испытание, которое ему не пройти ... | 0 | 7.92 | 19-08-2026 |
| 5 | Бортовой журнал **Кому достается «Элевидис»? И что делать остальным? (Письмо ... | 0 | 6.78 | 14-10-2026 |
| 6 | Друзья, я открываю сбор на 2 000 000 рублей для ... | 0 | 12.1 | 23-08-2026 |
| 7 | Фонд "Круг добра" закупит препараты для 80 детей с редкими заболеваниями | 0 | 0 | 09-07-2021 |
| 8 | В Мурманске четвертому ребенку со спинальной мышечной атрофией назначат "Спинразу" | 0 | 0 | 11-03-2020 |
| 9 | Фонд "Круг добра" планирует выделять 4,5 млрд руб. в год на лечение детей с муковисцидозом | 0 | 0 | 13-05-2021 |